

NOTIZIE
Ottobre 9, 2026
Camera bianca modulare rispetto alla costruzione convenzionale: quando scegliere ciascuno
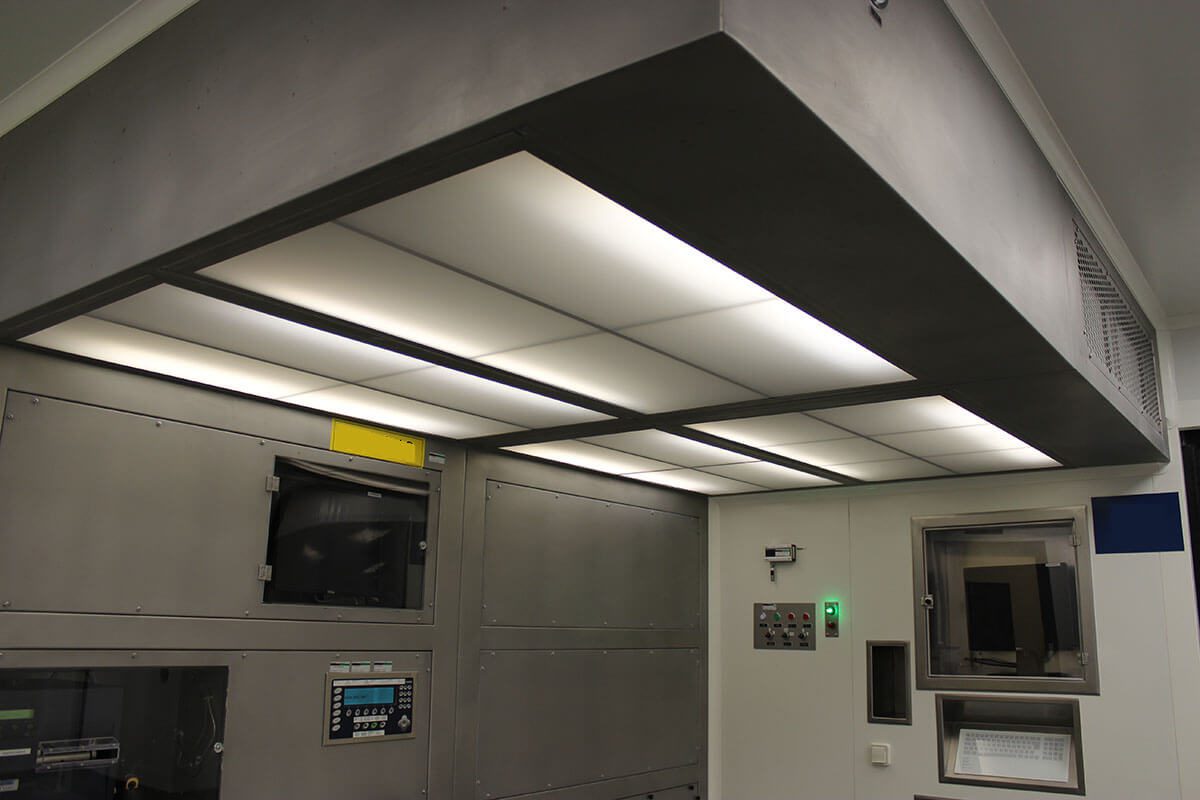
Una camera bianca farmaceutica GMP è un ambiente controllato progettato per ridurre al minimo la contaminazione durante la produzione di farmaci. La sua progettazione, costruzione e convalida devono essere conformi alle linee guida GMP e garantire condizioni specifiche di particelle, pressione, temperatura e qualità dell’aria.

Cosa devi sapere sulle camere bianche GMP in Farmaceutica:
Nel settore sanitario, a Sala bianca farmaceutica GMP Costituisce il nucleo operativo degli impianti di produzione. Un ambiente controllato è uno spazio ermeticamente sigillato in cui la concentrazione di particelle sospese nell’aria rimane entro limiti rigorosi.
Le Obiettivo del GMP (Buone pratiche di fabbricazione) è garantire che i farmaci siano prodotti in modo coerente e con la qualità richiesta per l’uso a cui sono destinati..
Le importanza nel settore farmaceutico Di questo tipo di infrastruttura è che la presenza di particelle inerti o microrganismi vitali in un farmaco iniettabile o colliri potrebbe compromettere la salute del paziente, causando reazioni pirogeniche a gravi infezioni.
L’implementazione di una camera bianca farmaceutica risponde alla necessità di proteggere la catena di produzione da variabili ambientali incontrollate.
L’architettura interna impedisce il passaggio di tracce di un principio attivo o di prodotti per la pulizia a una linea di produzione diversa, fattore critico negli impianti multiprodotto.
Garantisce che il farmaco rimanga privo di contaminazione da spore, batteri o microparticelle di polvere dalla fase di pesatura al condizionamento finale.
Operare secondo queste linee guida è un requisito legale essenziale per le corrispondenti agenzie di droga per rilasciare le autorizzazioni di marketing dei lotti.
Permette di standardizzare le condizioni di produzione, in modo che ogni lotto di prodotto finito sia identico al precedente in termini di purezza ed efficacia.
L’ingegneria dei fluidi di un impianto regolamentato deve controllare contemporaneamente più parametri fisici e biologici:
Le linee guida europee (allegato 1 del GMP) dividono gli ambienti di produzione in quattro livelli di fabbisogno in base alla natura dell’operazione
Aree destinate a operazioni ad altissimo rischio, come il riempimento asettico, la preparazione di soluzioni sterili e la movimentazione di connessioni ad anello chiuso. Richiede sistemi di flusso laminare unidirezionale con una velocità dell’aria omogenea.
Unifica l’ambiente di supporto immediato per la zona di grado A, fungendo da spazio inferiore in cui i flussi del personale e il trasferimento di materiali vengono eseguiti in processi di riempimento asettici.
Aree pulite dedicate alla realizzazione di processi meno critici nella produzione di prodotti sterili, come la preparazione di soluzioni che subiranno una filtrazione finale di sterilizzazione.
Ambiente utilizzato per le fasi iniziali di preparazione del materiale, lavaggio dei componenti, manipolazione di materie prime inerti e operazioni di condizionamento a fossa o secondario.
| Grado GMP | Livello di rischio | Applicazioni comuni |
|---|---|---|
| Grado A | Molto alto | Riempimento asettico, dosaggio sterile, preparazione di fiale aperte. |
| Grado B | Alto | Ambiente di background per la zona asettica di Grado A. |
| Grado C | Medio | Formulazione di soluzioni per filtrazione terminale, produzione di pomate. |
| Grado D | Basso | Lavaggio di componenti, pesatura di materie prime iniziali. |
FONTE: ELABORAZIONE PROPRIA
Sebbene entrambe le normative si applichino al controllo ambientale, rispondono a Classificazioni delle stanze bianche notevolmente diverso:
| Caratteristica | Regolazione GMP | Norma ISO 14644 |
|---|---|---|
| Focus principale | Orientata ai processi farmaceutici e alla sicurezza del paziente. | Orientata rigorosamente al conteggio fisico delle particelle. |
| Nomenclatura | Classificazione per gradi alfabetici (A, B, C, D). | Classificazione per livelli numerici (da ISO 1 a ISO 9). |
| Controllo biologico | Considera il rischio microbiologico (batteri, funghi, UFC). | Non valuta la natura vitale o non vitale della particella. |
| Stati di occupazione | Richiede la differenziazione di limiti rigorosi a riposo (at-rest) e in attività (in-operation). | Consente la certificazione negli stati: as-built, at-rest o operational. |
FONTE: ELABORAZIONE PROPRIA
Per approfondire la struttura di queste metriche internazionali, l’analisi dettagliata del Classificazione delle camere bianche secondo ISO 14644 Dettagli i limiti massimi consentiti per ogni diametro delle particelle.
L’ingegneria costruttiva di un impianto deve avere una buona pianificazione di Design della stanza bianca Per evitare cedimenti strutturali irreparabili.
Prima del primo piano, viene eseguita un’analisi del rischio (spesso mediante metodologie FEMA) per identificare i punti critici del processo di dosaggio del farmaco.
L’architettura deve garantire che le pressioni diminuiscano progressivamente dal centro asettico all’esterno, evitando zone morte di ristagno d’aria.
Progettazione di circuiti unidirezionali obbligatori in cui gli operatori ei componenti seguono percorsi indipendenti, impedendo al materiale sporco di intersecarsi con quello sterilizzato.
Uso di spogliatoi chiusi (SAS) dotati di sistemi di interblocco che impediscono l’apertura di due porte contemporaneamente per proteggere l’atmosfera della stanza. Il passaggio sicuro di utensili e piccoli contenitori è coordinato installando Sistemi pass box, limitando la circolazione del personale.
Installazione di pavimenti continui in resina epossidica, pannelli sandwich con facce in acciaio laccato e infissi in controsoffitto per facilitare le attività di sanificazione.
La stabilità dell’ambiente regolato dipende interamente dalla robustezza delle sue installazioni meccaniche ausiliarie, che devono essere progettate sotto rigorose esigenze di scansione e ispezione continua:
il processo di Convalida di una camera bianca farmaceutica richiede l’esecuzione sequenziale del protocollo di qualificazione ufficiale. Questo quadro metodologico dimostra in modo scientifico alle autorità sanitarie che le strutture operano esattamente secondo le gamme di progetto pianificate:
I regolamenti obbligano a eseguire riqualificazioni annuali o semestrali della camera bianca farmaceutica, nonché convalide immediate dopo qualsiasi modifica strutturale del sistema HVAC o sostituzione di fasi assolute di filtrazione.
Il protocollo di test di qualificazione fisica richiede l’implementazione di strumentazione di precisione calibrata:
Controlla come possiamo accompagnarti nel tuo progetto di camera bianca
Avviare la costruzione dei condotti di ventilazione o il posizionamento di involucri senza un precedente studio dei flussi d’aria può portare alla creazione di zone morte di accumulo di particelle impossibili da correggere senza rifare il lavoro civile.
La coincidenza nello stesso corridoio di operatori con abiti da strada e contenitori per rifiuti genera vettori di contaminazione diretta che invalidano i test microbiologici dell’impianto.
La mancata anticipazione dell’effettivo carico termico che dissipa il macchinario di confezionamento o il calore generato dagli operatori fa sì che l’unità di trattamento dell’aria non sia in grado di mantenere l’umidità e la temperatura nei mesi estivi, interrompendo la produzione del laboratorio.
Posizionare le sonde di conteggio delle particelle fisse in aree comode per il Manutenzione Invece di collocarli nei punti di maggior rischio del processo di produzione, genera un falso senso di sicurezza ambientale.
L’evoluzione delle richieste di ingegneria di precisione e sostenibilità stanno trasformando i criteri costruttivi del settore.
Sostituzione del campionamento manuale periodico con contatori di particelle biologici basati sulla fluorescenza in tempo reale, in tempo reale, che consentono di rilevare la contaminazione microbiologica immediata.
Implementazione di azionamenti di frequenza intelligenti che riducono i flussi di ventilazione durante i fine settimana o periodi di inattività industriale, mantenendo una pressione differenziale positiva ma riducendo drasticamente il consumo di elettricità.
Collegamento di tutti i parametri della stanza con MES (Sistemi di esecuzione di produzione) per collegare record climatici ambientali automatizzati al file batch elettronico di ciascun farmaco.
Boom nell’installazione di complessi modulari prefabbricati con pannelli di montaggio ad alta resistenza, riducendo i tempi di installazione in loco e offrendo una flessibilità totale per future espansioni o cambiamenti nella distribuzione produttiva.
La progettazione, la costruzione e la convalida di un Sala bianca farmaceutica GMP Non dovrebbero essere affrontati come un semplice requisito di ingegneria civile, ma come garanzia fondamentale della sicurezza biologica e della conformità legale. La corretta integrazione di sistemi meccanici avanzati insieme ad un rigoroso protocollo di qualificazione (DQ/IQ/OQ/PQ) è l’unico modo per mitigare i rischi di contaminazione microbiologica, proteggere la salute del paziente e garantire la vitalità commerciale dell’impianto in un mercato altamente regolamentato.
Qual è la differenza tra una camera bianca GMP e una camera bianca industriale?
La camera bianca industriale si concentra esclusivamente sul controllo fisico delle particelle inerti per proteggere il prodotto. Da parte sua, il Stanza bianca GMP Il Pharmaceutical aggiunge l’obbligo di controllare e limitare la presenza di contaminazione microbiologica viva ed è soggetta a un rigoroso quadro di convalida documentale da parte dei ministeri della salute.
Quando è obbligatorio convalidare una camera bianca farmaceutica?
È un requisito legale obbligatorio prima di iniziare la fabbricazione commerciale di qualsiasi lotto di medicinali, dopo aver apportato importanti modifiche agli impianti di condizionamento HVAC, dopo la sostituzione di filtri terminali HEPA o periodicamente e periodicamente secondo gli intervalli di tempo dettati dal Master Plan per la convalida dell’azienda.
Quali regolamenti regola la camera bianca GMP in Europa?
I regolamenti di riferimento sul territorio europeo sono le linee guida di fabbricazione corrette (GMP EUDRALEX, volume 4), in particolare l’allegato 1, che descrive in dettaglio i requisiti tecnici di progettazione, fabbricazione di prodotti sterili e limiti ambientali consentiti per ogni grado di pulizia.
Una stanza ISO può incontrare automaticamente GMP?
No. Uno Camera pulita certificata secondo lo standard ISO 14644 dimostra solo che è conforme a un limite fisico di concentrazione di particelle per metro cubo. Per ottenere la conformità alle GMP, la struttura deve integrare obbligatoriamente i piani di controllo microbiologico, convalidare i flussi unidirezionali di personale e materiali e superare le fasi di progettazione, installazione e prestazione del documentario (DQ/IQ/OQ/PQ).
Con quale frequenza dovrebbe essere riconvalidata una camera pulita?
Per le sale farmaceutiche associate a processi ad alto rischio (gradi A e B), la riqualificazione delle particelle e dei flussi d’aria deve essere eseguita con una periodicità minima di 6 mesi. Per le aree destinate a operazioni meno critiche (gradi C e D), l’intervallo è fissato a 12 mesi.
Che ruolo svolgono i filtri HEPA nella conformità GMP?
Agiscono come la barriera fisica incaricata di purificare l’aria impulsiva. La sua funzione è quella di trattenere le particelle e impedire l’ingresso di microrganismi inquinanti nell’abitacolo.
Quali industrie oltre ai prodotti farmaceutici utilizzano le sale GMP?
Questi requisiti di produzione puliti sono obbligatori nel settore della biotecnologia, nella produzione di dispositivi medici avanzati, nel Settore cosmetico di fascia alta e Industria alimentare specializzato o nutraceutico. Per valutare quale tipo di parametri di costruzione richiede ogni settore, è utile analizzare in precedenza Di che tipo di camera pulita ho bisogno? a seconda del prodotto finale.
Ci occupiamo della progettazione, installazione, gestione e manutenzione di camere bianche, dando priorità alla sicurezza e offrendo soluzioni personalizzate. Vi contatteremo inoltre per discutere del vostro progetto e preparare un preventivo su misura per le vostre esigenze.