

NOTICIAS
octubre 9, 2026
Sala blanca modular vs. construcción convencional: cuándo elegir cada una
GMP (Good Manufacturing Practices o Buenas Prácticas de Manufactura) es el sistema de calidad que regula cómo se fabrican los medicamentos para garantizar su seguridad, eficacia y trazabilidad. A diferencia de un laboratorio estándar, un laboratorio GMP trabaja bajo normativas internacionales estrictas de control, documentación exhaustiva, validación de equipos y prevención absoluta de contaminaciones.

En la industria farmacéutica, las siglas GMP hacen referencia a un conjunto de directrices internacionales de obligado cumplimiento. Este sistema regula de forma integral cada una de las fases del proceso de fabricación, desde la recepción de las materias primas y las condiciones de las instalaciones hasta el envasado y la distribución del producto final.
Su objetivo principal es mitigar los riesgos intrínsecos de la producción farmacéutica, garantizando tres factores innegociables:
La implementación de las directrices GMP es la única vía legal para operar en el mercado farmacéutico internacional. Su utilidad radica en blindar la cadena de producción para garantizar la máxima calidad del producto, reduciendo a cero la probabilidad de errores humanos o técnicos.
Además, es la herramienta clave para evitar la contaminación cruzada microbiológica o de partículas, un requisito indispensable para cumplir con las normativas de la FDA (EE. UU.) y la EMA (Europa). Por último, este sistema permite asegurar una trazabilidad total, lo que significa que ante cualquier incidencia se puede rastrear el historial completo de un medicamento, desde el operario que lo manipuló hasta el lote exacto de materia prima utilizado.
La transición de un entorno de laboratorio convencional a uno regulado por normativas GMP transforma por completo la metodología de trabajo, las exigencias estructurales y la responsabilidad legal de la planta.
En un laboratorio convencional existe flexibilidad en el registro de ensayos. En un entorno GMP, cualquier acción que no esté documentada, legalmente no existe. Es obligatorio trabajar bajo SOPs (Standard Operating Procedures o Procedimientos Normalizados de Trabajo) y cumplimentar minuciosamente los Batch Records o registros de lote, manteniendo un control absoluto de cada variable.
Mientras que un laboratorio estándar calibra sus equipos para mantener la precisión de sus mediciones, el sistema GMP exige una cualificación formal del equipamiento (IQ, OQ, PQ).
Esto implica demostrar documentalmente que el equipo ha sido instalado correctamente, opera según lo previsto y mantiene un rendimiento consistente en condiciones extremas mediante revalidaciones periódicas.
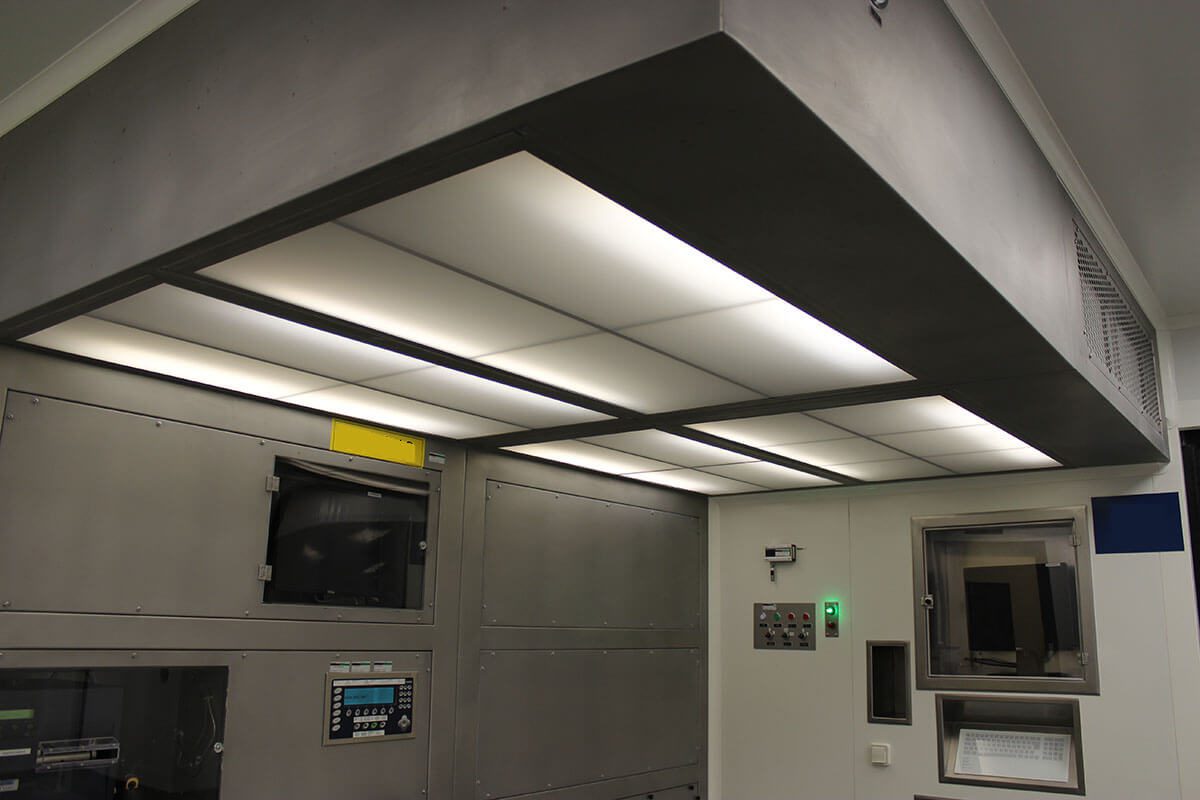
Esta es la diferencia más notable a nivel de ingeniería. Un laboratorio estándar puede operar con una ventilación convencional. Un laboratorio farmacéutico GMP requiere integrarse dentro de un entorno de atmósfera controlada. Esto exige la instalación de sistemas HVAC especializados, el mantenimiento riguroso de presiones diferenciales para evitar fugas de aire contaminado y el control estricto del conteo de partículas y microorganismos por metro cúbico.
La estructura organizativa GMP divide estrictamente las funciones de Garantía de Calidad (QA) y Control de Calidad (QC). Cualquier desviación o resultado fuera de especificaciones activa de inmediato el sistema CAPA (Corrective and Preventive Actions) para investigar la causa raíz del problema, documentar la desviación e implementar medidas que impidan su repetición.
Los laboratorios estándar operan bajo normativas de seguridad laboral o ISO de carácter voluntario para la investigación básica. Los entornos GMP están sometidos a inspecciones periódicas y auditorías sorpresa por parte de agencias gubernamentales como la FDA, la EMA o las autoridades sanitarias locales, cuyo dictamen determina la autorización para fabricar y comercializar.
| Factor | Laboratorio estándar | Laboratorio GMP |
|---|---|---|
| Finalidad | Investigación básica y ensayos generales. | Producción y control regulado de fármacos. |
| Operativa | Alta flexibilidad en procesos. | Procesos validados e inalterables. |
| Documentación | Registro de datos básico. | Trazabilidad completa (SOP y Batch Records). |
| Infraestructura | Ventilación estándar. | Requisito estricto de salas limpias y HVAC. |
| Regulación | Sin inspecciones de agencias del medicamento. | Cumplimiento obligado ante FDA / EMA / OMS. |
FUENTE: ELABORACIÓN PROPIA
En la actualidad, la clasificación de los filtros ULPA y HEPA está basada en la normativa EN 1822 (en España, la aplicable es la UNE-EN 1822-1:2020), que trata sobre los “Filtros absolutos (EPA, HEPA y ULPA)” y que, en su primera parte, se centra en la “Clasificación, principios generales del ensayo y marcado”. El objetivo de la normativa EN-1822 se basa en establecer la clasificación de los filtros absolutos, así como su designación y los criterios de rendimiento para la selección de filtros y los requisitos de prueba de laboratorio.
Para que una planta farmacéutica obtenga y mantenga su certificación, debe asentar su actividad sobre cinco pilares operativos:
La normativa no se aplica únicamente a la línea donde se envasan las pastillas o jarabes; su alcance es integral y cubre diversas zonas con diferentes niveles de criticidad:
Las consecuencias de romper la cadena de calidad GMP son críticas.
A nivel sanitario, el mayor riesgo es la falta de seguridad para el paciente, pudiendo distribuir lotes contaminados o con dosis incorrectas de principio activo.
A nivel corporativo, las agencias reguladoras imponen sanciones económicas millonarias, ordenan la retirada inmediata de productos del mercado y, en casos graves, ejecutan el cierre cautelar de las instalaciones, destruyendo la reputación de la marca.
Es habitual confundir estas dos normativas de calidad, pero regulan etapas totalmente distintas del ciclo de vida de un producto:
| Normativa | Ámbito de aplicación | Foco principal |
|---|---|---|
|
GLP
(Buenas Prácticas de Laboratorio)
|
Investigación, seguridad y desarrollo inicial. | Integridad y validez de los datos científicos generados en el laboratorio de análisis. |
|
GMP
(Buenas Prácticas de Manufactura)
|
Fabricación, envasado y liberación comercial. | Reproducibilidad, prevención de la contaminación y seguridad directa del consumidor. |
FUENTE: ELABORACIÓN PROPIA
La respuesta corta es sí, pero con un matiz de actualización temporal. La «c» minúscula responde al término «current» (actual). Las agencias como la FDA utilizan el término cGMP para recordar a los fabricantes que no basta con cumplir las normas que se aprobaron hace años; es obligatorio implementar las tecnologías, sistemas de filtración y metodologías de control más avanzadas y actualizadas del mercado en el momento de la producción.
Las exigencias de contención aumentan en función de la vía de administración del fármaco:
El cumplimiento de las normativas GMP en la industria farmacéutica depende de un diseño arquitectónico y de ingeniería impecable. Para lograr la autorización de las agencias reguladoras, las instalaciones deben contar con un diseño de flujos que impida la contaminación cruzada y garantice la pureza del aire.
Si su empresa está planificando la construcción o remodelación de una planta productiva, es fundamental establecer con precisión los criterios de definición de un proyecto de sala blanca desde su fase embrionaria.
En Labsom somos especialistas en el diseño, ejecución y validación de espacios de alta exigencia, asegurando el cumplimiento de la directriz ISO 14644 para la clasificación de salas blancas. Asimismo, para mantener las condiciones de estanqueidad, diferenciales de presión y control de partículas que exigen los inspectores GMP, ponemos a su disposición nuestro servicio de mantenimiento de salas blancas especializado, garantizando que su planta opere siempre bajo los máximos estándares de seguridad y conformidad legal.

Comprueba como podemos acompañarte en tu proyecto de Sala blanca
Por lo general, la certificación GMP no tiene una validez indefinida; suele otorgarse por un periodo de 2 a 3 años. Las agencias del medicamento realizan inspecciones periódicas de recertificación y auditorías sorpresa para comprobar que la planta no ha bajado sus estándares de calidad con el paso del tiempo.
Las farmacias convencionales y hospitalarias operan bajo los criterios de Buenas Prácticas de Formulación Magistral, que son una adaptación a pequeña escala. La certificación GMP pura está diseñada para la fabricación industrial y masiva de medicamentos en plantas farmacéuticas, laboratorios de control o centros de envasado a gran escala.
Sí, en la inmensa mayoría de los procesos de fabricación farmacéutica. Las normas GMP exigen controlar la contaminación ambiental. Dependiendo de si se fabrican medicamentos orales (pastillas) o estériles (inyectables), la normativa exigirá trabajar en salas limpias con clasificaciones específicas (Grados A, B, C o D) reguladas por la norma ISO 14644.¿Es obligatorio el uso de salas blancas para cumplir con las GMP?
Además de la industria farmacéutica y biotecnológica, las normas GMP son obligatorias en la fabricación de productos cosméticos, dispositivos médicos, productos sanitarios y en la industria alimentaria de alta especialización.
Nos encargamos del diseño, instalación, gestión y mantenimiento de salas blancas, priorizando la seguridad y ofreciendo soluciones personalizadas. Además, contactaremos contigo para conocer tu proyecto y elaborar un presupuesto adaptado a tus necesidades.