

NOTICIAS
octubre 9, 2026
Sala blanca modular vs. construcción convencional: cuándo elegir cada una
El certificado GMP es uno de los requisitos fundamentales e imprescindibles para fabricar medicamentos, principios activos y otros productos de alta regulación sanitaria en España y la Unión Europea. Esta acreditación oficial garantiza que los procesos de fabricación cumplen estrictamente con las Buenas Prácticas de Fabricación (Good Manufacturing Practices), asegurando la calidad, seguridad y reproducibilidad de cada lote comercializado.

Lo que debes saber sobre el certificado GMP:
El certificado GMP (o NCF, por sus siglas en español para Normas de Correcta Fabricación) es un documento oficial emitido por las autoridades sanitarias competentes que confirma que una planta de producción o laboratorio opera bajo los estándares del sistema de garantía de calidad de las Good Manufacturing Practices.
Su objetivo fundamental es la protección del paciente o consumidor final. A diferencia de los productos industriales convencionales, en la producción farmacéutica o biotecnológica los análisis de laboratorio al final de la línea no son suficientes para detectar ciertos fallos microscópicos de contaminación. El certificado GMP confirma que la instalación ha sido diseñada, construida, auditada y operada de manera que se minimizan de forma proactiva los dos grandes peligros de la fabricación sanitaria:
La obtención de esta acreditación no se limita a las grandes farmacéuticas tradicionales, sino que abarca a múltiples sectores industriales altamente regulados:
El sector farmacéutico es la referencia por excelencia. Fabricantes de medicamentos de síntesis química, sueros, inyectables estériles y biológicos deben contar de forma obligatoria con el certificado para operar legalmente.
Los fabricantes de Principios Activos Farmacéuticos (Active Pharmaceutical Ingredients) y excipientes críticos requieren acreditar el cumplimiento del capítulo de GMP específico para materias primas, garantizando la cadena de calidad desde el origen.
Empresas del sector sanitario dedicadas al desarrollo de implantes, apósitos estériles, soluciones oftálmicas y productos médicos avanzados que entran en contacto directo con el cuerpo humano.
Aunque se rigen por la norma específica ISO 22716, las plantas del sector cosmético aplican los principios de las GMP para garantizar la pureza microbiológica de cremas, geles y soluciones.
Centros de producción de vacunas, terapia celular, terapia génica y medicamentos biológicos derivados de tejidos humanos o animales, donde las exigencias de esterilidad son extremas.
Sectores como la producción de medicamentos veterinarios, laboratorios de envasado y procesamiento de cannabis medicinal, así como fabricantes de complementos alimenticios de grado farmacéutico.

Comprueba como podemos acompañarte en tu proyecto de Sala blanca
En España, la autoridad competente con potestad para conceder, denegar o revocar la acreditación es la AEMPS (Agencia Española de Medicamentos y Productos Sanitarios), adscrita al Ministerio de Sanidad. La AEMPS es el organismo oficial encargado de coordinar, evaluar y ejecutar las inspecciones de cumplimiento.
Inspectores farmacéuticos cualificados de la AEMPS (o de las consejerías de sanidad de las Comunidades Autónomas delegadas) realizan auditorías físicas in situ en la planta. Durante la inspección se evalúan detenidamente los flujos de personal y materiales, el rendimiento del sistema de climatización HVAC, los registros de producción y el estado de la validación de los equipos.
Dado que España está plenamente integrada en el marco regulatorio comunitario, las inspecciones se ejecutan siguiendo las directrices de la EMA (Agencia Europea del Medicamento). Las actas e informes de inspección favorables se vuelcan en la base de datos europea EudraGMDP, lo que otorga validez comunitaria a la planta española.
Sí. El certificado GMP expedido por un país miembro de la Unión Europea bajo el paraguas de la EMA disfruta de un elevadísimo reconocimiento internacional. Además, gracias a los acuerdos de reconocimiento mutuo (MRA) y al esquema de cooperación PIC/S (Pharmaceutical Inspection Co-operation Scheme), la acreditación facilita enormemente la exportación a mercados como Estados Unidos (bajo la supervisión de la FDA), Canadá, Japón o Australia.
Para que una auditoría oficial concluya de forma favorable, la instalación debe demostrar un control integral en múltiples pilares operativos e infraestructurales:
El espacio físico debe ser diseñado y construido para facilitar una desinfección profunda y minimizar cualquier riesgo de contaminación o acumulación de polvo. Esto exige el uso de panelería sanitaria aislante, esquinas redondeadas mediante media caña y acabados lisos continuos resistentes a agentes biocidas agresivos.
Las zonas de producción crítica donde el producto queda expuesto deben constituirse como salas blancas clasificadas de ambiente controlado, asegurando tasas de renovación de aire elevadas y la retención de micropartículas mediante etapas de filtración absoluta.
Todo el personal de la planta (desde operarios hasta técnicos de mantenimiento y responsables de calidad) debe contar con la formación académica requerida y someterse a programas continuos de capacitación documentada sobre higiene, vestimenta e instrucciones de trabajo en zonas limpias.
Absolutamente todas las actividades realizadas en la planta deben estar descritas por escrito en Procedimientos Operativos Estandarizados (Standard Operating Procedures), que abarcan desde el protocolo de vestimenta en vestuarios hasta la limpieza de los conductos del aire.
Se debe aportar prueba documental de que los procesos de fabricación de los productos son consistentes y reproducibles, manteniendo los mismos atributos de calidad lote tras lote.
Cualquier maquinaria que intervenga de forma directa o indirecta en la calidad del producto, como una cabina de seguridad microbiológica o flujo laminar, un autoclave o el propio climatizador de aire, debe estar cualificada mediante protocolos formales IQ (Instalación), OQ (Operación) y PQ (Rendimiento).
La máxima de la filosofía GMP es: «Lo que no está escrito, no existe». La instalación debe mantener una guía de fabricación por lote (Batch Record) que registre de forma contemporánea e inalterable cada paso ejecutado, garantizando la integridad de datos bajo los principios ALCOA+.
Debe existir un protocolo estructurado (Change Control) para evaluar, autorizar y documentar cualquier modificación futura en los procesos, materias primas, equipos o la propia infraestructura de la sala antes de su implementación comercial.
La ingeniería y el marco legal de un laboratorio regulado están sujetos a una jerarquía normativa específica:
Es la directiva marco europea que fija los principios y directrices de las Buenas Prácticas de Fabricación para los medicamentos de uso humano y veterinario.
Es la compilación detallada de normas y guías de la Unión Europea referentes a las GMP. Se divide en tres partes principales (Principios Generales, Requisitos para Principios Activos y Documentos Relacionados) complementadas por una serie de anexos técnicos especializados.
Establece los requisitos horizontales indispensables para cualquier empresa del sector farmacéutico, detallando las responsabilidades de la Dirección, la Garantía de Calidad y la Gestión de Riesgos de Calidad (ICH Q9).
Es el estándar internacional específico para la industria cosmética. Aunque mantiene un enfoque de gestión de riesgos e higiene similar a las GMP farmacéuticas, se adecua a la menor peligrosidad de estos productos, simplificando ciertos requisitos de infraestructura.
Mientras que las GMP regulan el proceso global de fabricación del producto, la norma ISO 14644 aporta la base técnica de ingeniería. La ISO 14644 clasifica la limpieza del aire por concentración de partículas y define cómo deben ejecutarse los ensayos físicos de las salas blancas.
El Anexo 1 de EudraLex Volumen 4 es la norma técnica más relevante para la fabricación de medicamentos estériles. Define las categorías de zonas limpias (Grados A, B, C y D), impone la implementación de una Estrategia de Control de la Contaminación (CCS), exige la monitorización ambiental de partículas en tiempo real y regula el uso de tecnologías de aislamiento como Pass Box y esclusas con sistemas de enclavamiento de puertas.
La preparación y consecución de la acreditación oficial sigue un itinerario técnico secuencial:
Las inspecciones oficiales son extremadamente minuciosas. Los motivos más habituales de retraso o denegación de la acreditación incluyen:
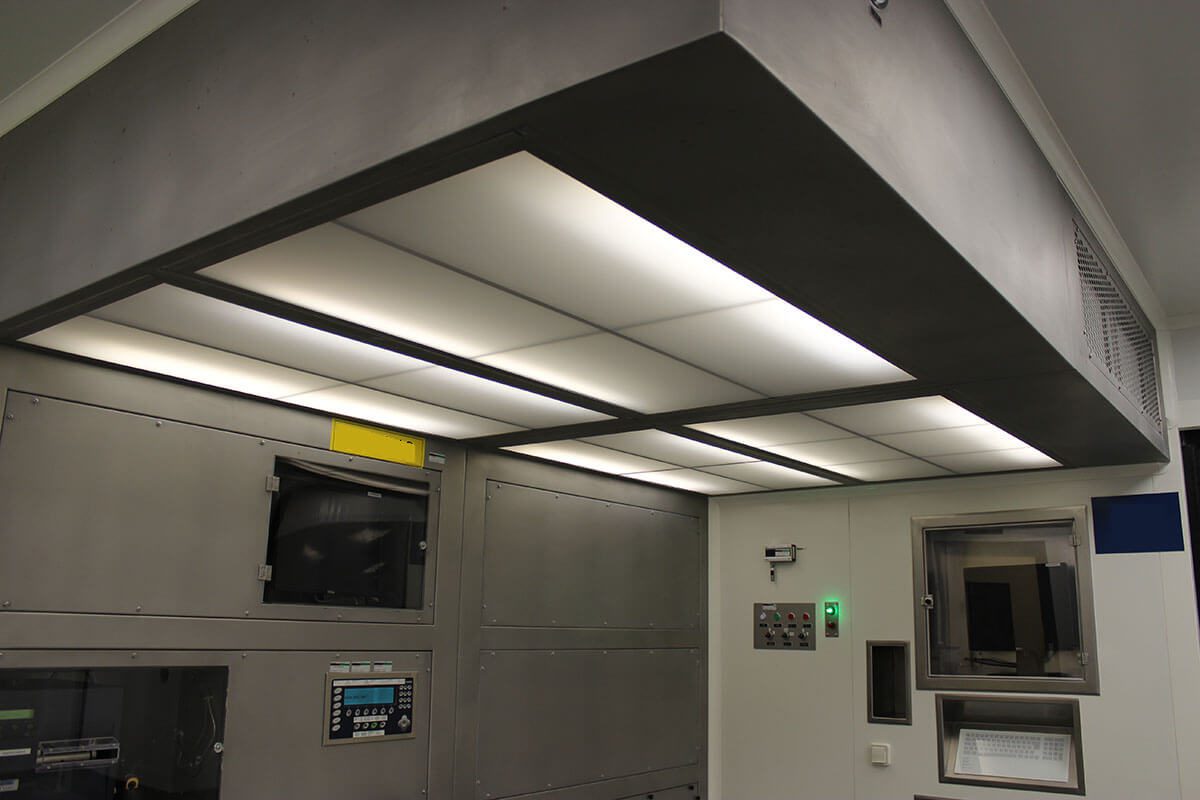
La sala blanca no es un mero escenario estético; es el equipo de contención primaria donde se desarrolla todo el proceso de fabricación estéril.
Clasificación GMP
Las GMP clasifican las áreas limpias para la fabricación de productos estériles en 4 grados climáticos y ambientales:
El diseño de la sala blanca debe prever una disposición lógica que impida la cruzada de flujos sucios y limpios. Por su parte, la red de climatización HVAC debe proyectarse conforme a las directrices de ingeniería de salas blancas, garantizando que las tasas de renovación de aire y las presiones estáticas se mantengan estables de forma automática ante cualquier variación de la temperatura exterior.
Es obligatorio disponer de un plan de muestreo microbiológico y físico continuado. En Grado A y B, las normativas vigentes exigen una monitorización continua de partículas no viables mediante sensores ópticos de tiempo real fijados en las zonas críticas
Una sala blanca pierde su clasificación legal si sus parámetros mecánicos derivan con el paso del tiempo. Para conservar el estado de cumplimiento GMP, la empresa debe contratar servicios de mantenimiento para salas blancas y validación periódica que recertifiquen física y microbiológicamente la instalación cada 6 o 12 meses.
En LABSOM actuamos como un socio tecnológico especializado de alto nivel, acompañando a laboratorios, industrias farmacéuticas, biotecnológicas y del sector cannábico en el diseño y la preparación integral de sus instalaciones para superar las inspecciones oficiales de la AEMPS o la FDA:
Obtener el certificado GMP garantiza la viabilidad comercial, cumplimiento legal y excelencia operativa de laboratorios y plantas reguladas. Integrar un diseño arquitectónico adecuado, tratamiento de aire y cualificación documental desde la ingeniería inicial es clave para superar auditorías oficiales sin sobrecostes ni retrasos. LABSOM ofrece acompañamiento integral en ingeniería, consultoría y validación de salas blancas para lograr y mantener esta certificación de forma permanente.
¿Es obligatorio disponer de un certificado GMP?
Sí, en España y en la Unión Europea es un requisito legal imperativo y vinculante para cualquier empresa que pretenda fabricar, acondicionar, importar o comercializar medicamentos, principios activos, terapias avanzadas o productos sanitarios estériles.
¿Cuánto tarda el proceso?
El cronograma varía según el punto de partida de la empresa. Un proyecto integral que incluya el diseño conceptual de la ingeniería, la obra civil de la sala blanca, la cualificación de los equipos y la tramitación de la inspección con la AEMPS suele requerir un plazo global de entre 6 y 12 meses.
¿Qué diferencia existe entre GMP e ISO?
Las normas ISO (como la ISO 9001 o la ISO 14644) son estándares internacionales voluntarios que fijan marcos generales de gestión de calidad e ingeniería de salas limpias. Las GMP son regulaciones legales obligatorias impuestas por los ministerios de sanidad y centradas en la seguridad física, química y biológica directa del producto consumido por el paciente.
¿Qué normativa regula las GMP?
En el ámbito europeo, la normativa principal está recogida en la compilación EudraLex Volumen 4 (Good Manufacturing Practice Guidelines), respaldada por las directivas comunitarias y aplicada en España bajo la supervisión de la Ley de Garantías y Uso Racional de los Medicamentos y la AEMPS.
¿Cuándo debe renovarse una certificación GMP?
El certificado GMP emitido por las agencias reguladoras tiene una validez temporal estándar de 3 años. No obstante, la autoridad sanitaria realiza auditorías de recertificación periódicas o inspecciones no anunciadas, y la planta debe someterse a recalificaciones técnicas continuadas de sus instalaciones cada 6 o 12 meses para mantener el título vigente.
Nos encargamos del diseño, instalación, gestión y mantenimiento de salas blancas, priorizando la seguridad y ofreciendo soluciones personalizadas. Además, contactaremos contigo para conocer tu proyecto y elaborar un presupuesto adaptado a tus necesidades.